Article 14 du RDM : ce que le distributeur doit vérifier avant de vendre un dispositif
Adrien Lemaire · Publié le 22 juil. 2026 · Dernière revue le 17 juil. 2026
Si vous fournissez des dispositifs médicaux à ceux qui les utilisent — un grossiste, un détaillant ou une officine —, vous êtes un distributeur aux yeux du règlement européen sur les dispositifs médicaux, et l'article 14 vous donne une liste courte et concrète à passer avant de mettre un dispositif à disposition. Le rôle se définit par ce que vous faites, pas par votre secteur : une officine qui vend un tensiomètre ou un pansement distribue un dispositif médical. Voici précisément ce que l'article 14 vous demande — et un point qui évite bien des confusions : un distributeur ne s'enregistre pas pour obtenir un SRN.
Qui est un distributeur
Le RDM (règlement (UE) 2017/745) définit un distributeur (article 2, point 34) comme « toute personne physique ou morale faisant partie de la chaîne d'approvisionnement, autre que le fabricant ou l'importateur, qui met un dispositif à disposition sur le marché, jusqu'au stade de sa mise en service ». Un distributeur est l'un des cinq opérateurs économiques du RDM (fabricant, mandataire, importateur, distributeur, et le producteur de systèmes/nécessaires). Une officine qui dispense ou vend un dispositif médical relève pleinement de cette définition.
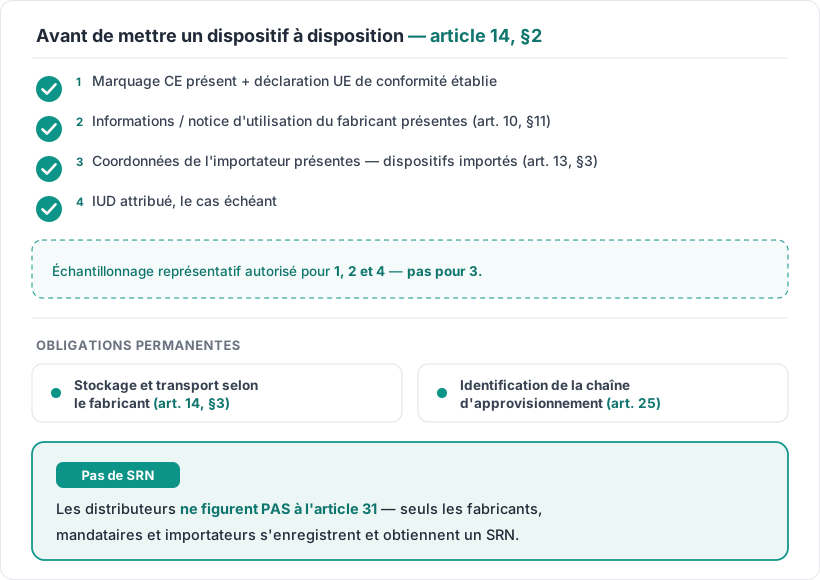
La liste de l'article 14, paragraphe 2 : vérifier avant de vendre
Avant de mettre un dispositif à disposition, un distributeur doit vérifier que tous les éléments suivants sont réunis (article 14, paragraphe 2) :
- le dispositif porte le marquage CE et la déclaration UE de conformité a été établie ;
- le dispositif est accompagné des informations que le fabricant doit fournir — étiquetage et notice d'utilisation — au titre de l'article 10, paragraphe 11 ;
- pour un dispositif importé, l'importateur a respecté l'article 13, paragraphe 3 (son nom et ses coordonnées figurent sur le dispositif ou son emballage) ;
- le cas échéant, un IUD (UDI en anglais) a été attribué par le fabricant.
L'article 14, paragraphe 1, présente le tout comme un devoir d'agir avec la diligence requise. Vous n'avez pas à ouvrir chaque boîte : le RDM autorise un distributeur à recourir à une méthode d'échantillonnage représentatif — mais uniquement pour les vérifications 1, 2 et 4, pas pour la vérification du dispositif importé (3). Pour une officine, c'est l'essentiel en pratique : confirmer le marquage CE et la voie de l'organisme notifié le cas échéant, confirmer que la notice d'utilisation est présente et dans la bonne langue, et confirmer la présence de l'IUD.
Quand quelque chose ne va pas
Si un distributeur estime qu'un dispositif n'est pas conforme, l'article 14, paragraphe 2, est strict : ne le mettez pas à disposition tant qu'il n'a pas été mis en conformité, et informez le fabricant (et, le cas échéant, le mandataire et l'importateur). Si le dispositif présente un risque grave ou est un dispositif falsifié, informez aussi l'autorité compétente de votre État membre. Un devoir distinct, l'article 14, paragraphe 4, couvre un dispositif que vous avez déjà mis à disposition et que vous découvrez ensuite non conforme : informez les opérateurs, assurez-vous que les mesures correctives sont prises et — en cas de risque grave — prévenez les autorités compétentes.
Deux autres devoirs permanents comptent pour quiconque détient du stock, officines comprises :
- Stockage et transport (article 14, paragraphe 3). Tant qu'un dispositif est sous votre responsabilité, vous devez maintenir les conditions de stockage et de transport dans les limites fixées par le fabricant — chaîne du froid, humidité ou manipulation indiquées sur l'étiquette.
- Identification au sein de la chaîne d'approvisionnement (article 25). Tout opérateur économique doit pouvoir indiquer à l'autorité compétente quel opérateur économique lui a fourni un dispositif et à quel opérateur économique, établissement de santé ou professionnel de santé il l'a fourni — les registres qui rendent un rappel possible.
Pourquoi un distributeur n'obtient pas de SRN
C'est la confusion à lever. L'enregistrement des acteurs dans EUDAMED et le numéro d'enregistrement unique (SRN) sont régis par l'article 31 — intitulé « Enregistrement des fabricants, des mandataires et des importateurs ». Les distributeurs n'y figurent pas. Une officine-distributeur porte les devoirs des articles 14 et 25 ci-dessus, mais elle ne s'enregistre pas comme acteur dans EUDAMED et ne reçoit pas de SRN. (Pour ce qu'est un SRN et qui en obtient un, voir le SRN d'EUDAMED expliqué.) Notez aussi que chaque État membre peut superposer des règles nationales au RDM pour les distributeurs et les officines — distinctes de la base de l'article 14, et qui s'y ajoutent.
En France : une obligation de traçabilité s'ajoute en officine
Le statut de distributeur d'une officine découle directement de l'article 14 du RDM (un règlement européen d'application directe), pas du droit national. Mais la France y ajoute une obligation nationale de traçabilité propre aux dispositifs implantables. Le décret n° 2026-299 du 17 avril 2026 (publié au Journal officiel le 21 avril 2026) introduit, à compter du 1er septembre 2026, l'article R.5212-41 du code de la santé publique : lors de la délivrance d'un dispositif implantable, le pharmacien d'officine doit enregistrer l'identité du patient (identifiant national de santé), l'IUD du dispositif et la date de délivrance. Ces données sont conservées quinze ans (article R.5212-43). Cette traçabilité s'ajoute aux devoirs de l'article 14 ; elle ne crée pas le statut de distributeur, qui existait déjà au titre du RDM. (Au-delà, la matériovigilance impose aux professionnels de santé de signaler sans délai les incidents graves à l'ANSM, articles R.5212-2 et R.5212-9.)
Utiliser les données pour faire les vérifications
La liste de l'article 14 est un problème de consultation, et c'est précisément le rôle de MD Atlas. En juin 2026, il indexe 1 752 505 dispositifs — un sous-ensemble indexé des données publiques, et non la base complète. Vous pouvez rechercher un dispositif par nom, marque ou IUD pour confirmer qu'il est enregistré et lire sa fiche, ou rechercher le fabricant ou l'importateur qui le sous-tend. L'IUD que vous vérifiez sur la boîte est l'identifiant même qui relie le produit à sa fiche — voir IUD-ID et IUD-IP.
En bref : un distributeur — votre officine comprise — doit vérifier le marquage CE, la déclaration de conformité, la notice d'utilisation, les coordonnées de l'importateur et l'IUD avant de vendre (article 14), tenir le stockage et la traçabilité en ordre (articles 14, paragraphe 3, et 25), et agir lorsque quelque chose ne va pas — mais n'a pas besoin d'un SRN.
Revu par un expert en affaires réglementaires
Anis Ben Brahim
Expert biomédical · Médecin en affaires réglementaires — Évaluateur qualité des dispositifs médicaux, Agence nationale des médicaments et produits de santé (ANMPS), Tunisie
 ANMPSAutorité réglementaire