EUDAMED est-il obligatoire ? Les échéances 2026 pour les équipes réglementaires
Kevin Mandrick · Publié le 19 juin 2026 · Dernière revue le 18 juin 2026
Oui. Depuis le 28 mai 2026, quatre modules d'EUDAMED — la base de données européenne sur les dispositifs médicaux — sont d'utilisation obligatoire, et non plus facultative. Si vous mettez sur le marché de l'UE des dispositifs médicaux ou des dispositifs de diagnostic in vitro, l'enregistrement comme acteur, l'enregistrement de vos dispositifs et la tenue à jour de ces données sont désormais des obligations légales au titre du règlement sur les dispositifs médicaux (règlement (UE) 2017/745, « RDM ») et du règlement sur les dispositifs de diagnostic in vitro (règlement (UE) 2017/746, « RDIV »). Cette bascule a été fixée par la décision (UE) 2025/2371, publiée le 27 novembre 2025, qui a lancé un compte à rebours de six mois vers l'utilisation obligatoire.
En juin 2026, MD Atlas a indexé 40 848 acteurs EUDAMED et 1 405 517 dispositifs — un sous-ensemble indexé des données publiques d'EUDAMED à cette date, et non la base complète que tient la Commission. C'est suffisant pour vérifier si un fabricant, un importateur ou un dispositif donné figure déjà au registre public, soit précisément la question que cette échéance impose à chaque équipe réglementaire.
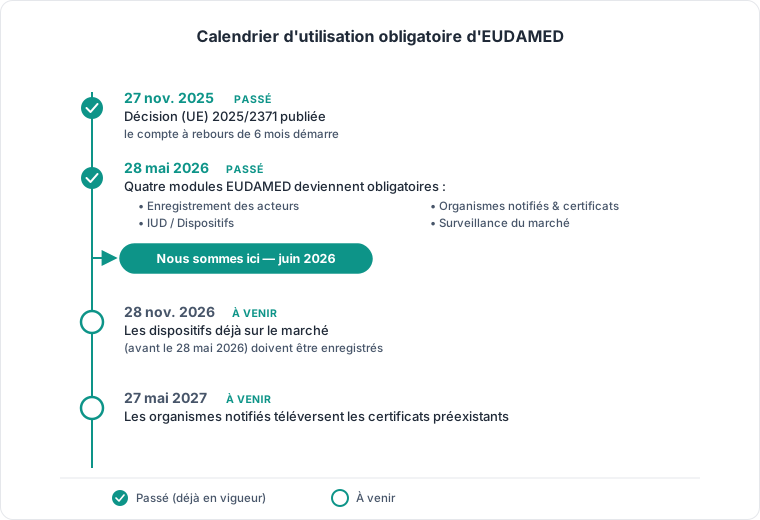
Ce qui est devenu obligatoire le 28 mai 2026
Quatre des six modules d'EUDAMED sont passés de facultatifs à obligatoires à cette date, selon l'annonce de la Commission européenne :
- Enregistrement des acteurs — chaque fabricant, mandataire, importateur et producteur de systèmes/nécessaires doit disposer d'un enregistrement et d'un SRN (numéro d'enregistrement unique), attribué via le module acteurs au titre de l'article 31 du RDM.
- IUD / Enregistrement des dispositifs — les dispositifs, identifiés par leur IUD-ID de base et leur IUD-ID (identification unique des dispositifs, « UDI en anglais »), doivent être enregistrés avant leur mise sur le marché.
- Organismes notifiés et certificats — les certificats d'organisme notifié qui sous-tendent les dispositifs à risque plus élevé y sont enregistrés.
- Surveillance du marché — le module de supervision par les autorités compétentes.
Les deux modules restants — Investigations cliniques / études des performances et Vigilance — ne font pas encore partie de l'ensemble obligatoire ; ce sont donc les obligations ci-dessus qui s'appliquent aujourd'hui.
Les échéances encore à venir
La bascule du 28 mai 2026 est la ligne de départ, pas d'arrivée. Deux périodes de transition, fixées par le règlement (UE) 2024/1860, courent encore :
- Dispositifs déjà sur le marché. Un dispositif légalement mis sur le marché avant le 28 mai 2026 doit tout de même être saisi dans EUDAMED — dans les 12 mois suivant la notification du 27 novembre 2025 — l'obligation s'appliquant à compter du 28 novembre 2026. La date d'obligation couvre les nouvelles mises sur le marché ; cette période rattrape le portefeuille existant.
- Certificats d'organisme notifié préexistants. Les organismes notifiés disposent de 18 mois — jusqu'au 27 mai 2027 — pour téléverser les certificats délivrés avant que leur module ne devienne obligatoire.
Aucune de ces dates calendaires n'est imprimée sur les pages de la Commission ; elles découlent toutes deux de la date de notification et des délais inscrits dans le règlement (UE) 2024/1860 — ancrez donc votre plan sur le règlement et vérifiez le calcul au regard de votre portefeuille. Le guide de préparation de la Commission est l'endroit où suivre toute évolution.
Cela s'ajoute à la pression de la transition RDM et RDIV
L'enregistrement EUDAMED n'arrive pas dans une année calme. Il se superpose à la transition des dispositifs hérités. Au titre du règlement (UE) 2023/607, les dispositifs hérités sous RDM ne peuvent rester sur le marché que jusqu'au 31 décembre 2027 (classe III et classe IIb implantable) ou au 31 décembre 2028 (autres classe IIb, classe IIa et dispositifs de classe I ayant une fonction de mesurage, stériles ou instruments chirurgicaux réutilisables) — et seulement si les conditions du règlement sont remplies. Côté diagnostic, le règlement (UE) 2024/1860 échelonne la transition RDIV au 31 décembre 2027 (classe D), 31 décembre 2028 (classe C) et 31 décembre 2029 (classe B et classe A stérile).
Pris ensemble, les trente prochains mois demandent à une même fonction qualité / affaires réglementaires d'enregistrer acteurs et dispositifs dans EUDAMED, de maintenir ces données à jour, et de faire passer un portefeuille hérité vers de nouveaux certificats RDM ou RDIV — souvent pour les mêmes produits, sur des calendriers qui se chevauchent.
Ce que cela implique pour les équipes réglementaires en sous-effectif
C'est là que l'étau se resserre. La grande majorité des entreprises de dispositifs médicaux en Europe sont des PME, et beaucoup gèrent les affaires réglementaires avec une poignée de personnes — parfois une seule. Cette même fonction pilote désormais l'enregistrement des acteurs et des dispositifs dans EUDAMED, le programme de re-certification des dispositifs hérités et le devoir continu de tenir les registres exacts. Un enregistrement manqué n'est pas un détail administratif : un acteur non enregistré ou un dispositif non enregistré ne peut être légalement mis sur le marché de l'UE ; le travail pèse donc directement sur le chiffre d'affaires.
C'est pourquoi tant de fabricants — surtout les PME sans département réglementaire — font appel à des renforts externes : une personne chargée de veiller au respect de la réglementation (PRRC) au titre de l'article 15 du RDM, un responsable qualité / affaires réglementaires à temps partagé, ou un spécialiste des soumissions pour résorber le retard d'enregistrement. MD Atlas construit un annuaire vérifié de professionnels qualité / affaires réglementaires pour précisément ce moment.
Comment vérifier votre empreinte EUDAMED en quelques minutes
Avant les échéances, le contrôle le plus rapide consiste à voir ce qui est déjà public. Partir de l'acteur reflète la façon dont les données s'articulent :
- Trouvez votre société — ou un fournisseur, un importateur, un concurrent — parmi tous les acteurs indexés, et notez le SRN et le rôle. Vous pouvez restreindre, par exemple, aux fabricants enregistrés en France.
- Examinez les dispositifs liés à cet acteur et les classes de risque dont ils relèvent, pour voir ce qui reste à enregistrer ou à re-certifier.
- Vérifiez les certificats d'organisme notifié qui sous-tendent les dispositifs à risque plus élevé, et si chacun est toujours valide.
Chaque chiffre affiché par MD Atlas provient des données publiques d'EUDAMED et renvoie à l'enregistrement sous-jacent, à lire au regard de ce périmètre d'indexation. Pour la position de référence, en temps réel, sur le déploiement, le portail EUDAMED de la Commission européenne reste la référence — mais les échéances ne sont plus hypothétiques, et les équipes qui cartographient leur empreinte dès maintenant sont celles qui n'auront pas à s'enregistrer dans l'urgence en novembre.
Revu par un expert en affaires réglementaires
Anis Ben Brahim
Expert biomédical · Médecin en affaires réglementaires — Évaluateur qualité des dispositifs médicaux, Agence nationale des médicaments et produits de santé (ANMPS), Tunisie
 ANMPSAutorité réglementaire